فهرست:
بیماری شارکو–ماری–توث (Charcot–Marie–Tooth disease) چیست؟
بیماری شارکو–ماری–توث (Charcot–Marie–Tooth disease؛ CMT) گروهی از بیماریهای ژنتیکی اعصاب محیطی است که عمدتاً اعصاب مسئول حرکت عضلات و انتقال حس را درگیر میکند. این بیماری میتواند بهتدریج باعث ضعف عضلات پاها و دستها، تحلیل عضلانی، کاهش حس و تغییر شکل پاها شود. این بیماری با نام نوروپاتی حرکتی-حسی ارثی (HMSN) نیز شناخته میشود.
علائم معمولاً از دوران کودکی، نوجوانی یا اوایل بزرگسالی آغاز میشوند، اما در برخی افراد ممکن است تا سنین بالاتر آشکار نشوند. شدت بیماری نیز بسیار متغیر است؛ بعضی افراد تنها علائم خفیفی دارند، درحالیکه برخی دیگر با اختلال قابلتوجه در راه رفتن و انجام فعالیتهای روزمره مواجه میشوند.
شارکو–ماری–توث یک بیماری واحد با علت ژنتیکی مشخص نیست، بلکه مجموعهای از نوروپاتیهای ارثی با ژنها و الگوهای وراثتی متفاوت است. به همین دلیل، تشخیص دقیق نوع بیماری و شناسایی علت ژنتیکی آن، نقش مهمی در مشاوره ژنتیک و بررسی خطر تکرار در خانواده دارد.
علت بیماری شارکو–ماری–توث چیست؟
در این بیماری، اعصاب محیطی که پیامهای حرکتی را از نخاع به عضلات و پیامهای حسی را از اندامها به مغز منتقل میکنند، دچار آسیب میشوند. این آسیب میتواند از دو مسیر اصلی رخ دهد:
- آسیب به غلاف میلین (ماده عایق اطراف عصب): نوع دمیلینهکننده
- آسیب به خود آکسون (رشته اصلی عصب): نوع آکسونال
از ژنهای شناختهشده مرتبط با CMT میتوان به PMP22، MPZ، MFN2، GJB1، GDAP1، SH3TC2 و SORD اشاره کرد. هر یک از این ژنها میتوانند با زیرگروههای متفاوتی از بیماری ارتباط داشته باشند.
علائم بیماری شارکو–ماری–توث کداماند؟
علائم CMT اغلب بهصورت تدریجی ایجاد میشوند و معمولاً ابتدا پاها و بخشهای انتهایی اندامهای تحتانی را درگیر میکنند.
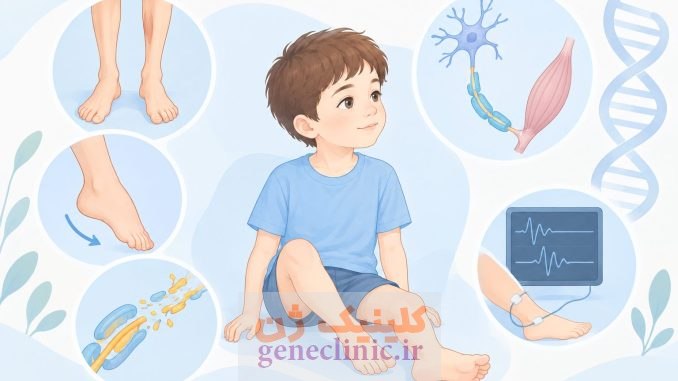
- ضعف عضلات پا و مچ پا: ضعف عضلاتی که بالا آوردن پنجه پا را کنترل میکنند، یکی از تظاهرات شایع بیماری است. این وضعیت ممکن است باعث افتادگی پا (Foot drop) شود؛ یعنی فرد هنگام راه رفتن نتواند پنجه پا را بهخوبی از زمین بلند کند. در نتیجه، بیمار ممکن است هنگام راه رفتن پای خود را بیش از حد بالا بیاورد یا پنجه پا روی زمین کشیده شود. زمین خوردن و پیچخوردگی مچ پا نیز میتواند بیشتر از حد معمول رخ دهد.
- تحلیل عضلات ساق پا: با پیشرفت بیماری، ممکن است عضلات بخش انتهایی ساق پا بهتدریج ضعیف و کوچک شوند. این وضعیت گاهی ظاهر موسوم به «ساق پای لکلکی» ایجاد میکند؛ یعنی قسمت پایین ساق باریکتر از حد معمول به نظر میرسد. شدت تحلیل عضلانی در بیماران مختلف متفاوت است و میزان آن لزوماً با شدت سایر علائم تطابق کامل ندارد.
- تغییر شکل پاها: تغییر شکل پاها یکی از نشانههای شناختهشده CMT است. این تغییرات ممکن است شامل موارد زیر باشند. این تغییرات میتوانند تعادل را مختل کنند و باعث درد ناشی از فشار نامناسب روی پا شوند.
- افزایش قوس کف پا (Pes cavus)
- انگشتان چکشی یا خمشده
- انحراف انگشتان پا
- صافی کف پا در برخی بیماران
- بدشکلی تدریجی پا و ناپایداری مچ
- کاهش حس و درد عصبی: در بسیاری از بیماران، علاوه بر ضعف حرکتی، درجاتی از اختلال حسی نیز وجود دارد. کاهش حس معمولاً در پاها و بخش انتهایی اندامها بارزتر است. علائم احتمالی شامل موارد زیر هستند. نبود درد، بیماری را رد نمیکند؛ زیرا بعضی افراد عمدتاً با ضعف عضلانی و تغییر شکل پاها مراجعه میکنند.
- کاهش حس لمس
- اختلال در تشخیص دما
- کاهش حس درد
- احساس گزگز یا مورمور
- درد سوزشی یا درد نوروپاتیک در برخی بیماران
- درگیری دستها: در برخی بیماران، با پیشرفت بیماری عضلات کوچک دست نیز درگیر میشوند. این وضعیت ممکن است به کاهش قدرت گرفتن اشیا و دشواری در انجام فعالیتهای ظریف منجر شود. برای مثال، بستن دکمه لباس، نوشتن یا باز کردن در بطری ممکن است دشوارتر شود.
- اختلال تعادل و راه رفتن: ضعف عضلات، کاهش حس عمقی و تغییر شکل پاها میتوانند تعادل را تحت تأثیر قرار دهند. بعضی بیماران برای راه رفتن به وسایل کمکی نیاز پیدا میکنند. اگرچه CMT معمولاً یک بیماری پیشرونده است، سرعت پیشرفت آن در افراد مختلف متفاوت است و بسیاری از بیماران در طول زندگی توانایی راه رفتن خود را حفظ میکنند.
انواع بالینی بیماری شارکو–ماری–توث کدامند؟
CMT بر اساس ویژگیهای الکتروفیزیولوژیک، ژنتیکی و الگوی وراثت به زیرگروههای مختلف تقسیم میشود. طبقهبندی تاریخی بیماری شامل انواعی مانند CMT1، CMT2، CMT4 و CMTX است؛ بااینحال، امروزه شناسایی ژن عامل بیماری اهمیت زیادی در نامگذاری دقیق زیرگروهها دارد.
شارکو–ماری–توث نوع ۱ (CMT1) یا نوع نوع دمیلینهکننده
در این گروه، اختلال عمدتاً میلین اعصاب محیطی را درگیر میکند و معمولاً سرعت هدایت عصبی کاهش مییابد.
یکی از شایعترین زیرگروهها، CMT1A است که اغلب به دلیل افزایش تعداد نسخه ژن PMP22 در ناحیهای از کروموزوم ۱۷ ایجاد میشود. این تغییر معمولاً یک دوپلیکاسیون کروموزومی کوچک است و ممکن است با ضعف تدریجی عضلات پا، قوس زیاد کف پا و کاهش رفلکسهای تاندونی همراه باشد.
شارکو–ماری–توث نوع ۲ (CMT2) یا نوع آکسونال
در CMT2، آسیب اصلی بیشتر در آکسون رشتههای عصبی رخ میدهد. در مطالعات هدایت عصبی، دامنه پاسخهای عصبی ممکن است کاهش یابد، درحالیکه سرعت هدایت نسبت به انواع دمیلینه کمتر تحت تأثیر قرار میگیرد.
ژن MFN2 یکی از علل شناختهشده این گروه است و واریانتهای بیماریزای آن میتوانند موجب نوروپاتی آکسونال ارثی شوند.
انواع اتوزومال مغلوب
برخی انواع CMT از الگوی اتوزومال مغلوب پیروی میکنند و معمولاً در اثر وجود دو واریانت بیماریزا در یک ژن ایجاد میشوند. این انواع ممکن است در خانوادههایی که سابقه واضحی از بیماری ندارند نیز مشاهده شوند.
ژنهایی مانند GDAP1 و SH3TC2 میتوانند با برخی زیرگروههای اتوزومال مغلوب مرتبط باشند.
شارکو–ماری–توث وابسته به کروموزوم X
یکی از انواع شناختهشده این گروه، CMT وابسته به X است که معمولاً در اثر واریانت بیماریزا در ژن GJB1 ایجاد میشود. این ژن پروتئین کانکسین ۳۲ را کد میکند که در عملکرد سلولهای شوان و انتقال مواد در بافت عصبی نقش دارد. تظاهرات بیماری میتواند در مردان و زنان متفاوت باشد.
| نوع | ویژگی اصلی | سرعت هدایت عصبی (NCV) |
|---|---|---|
| CMT1 (دمیلینهکننده) | درگیری غلاف میلین، شروع معمولاً در دهه اول تا دوم زندگی | کاهش واضح (کمتر از حدود ۳۸ متر بر ثانیه) |
| CMT2 (آکسونال) | درگیری آکسون، شروع اغلب کمی دیرتر | طبیعی یا کمی کاهشیافته |
| CMT میانی (Intermediate) | ویژگیهای بینابینی هر دو نوع | حدود ۲۵ تا ۴۵ متر بر ثانیه |
| CMTX (وابسته به X) | شدت بیشتر در مردان، ناشی از جهش در ژن GJB1 | متغیر (معمولاً میانی) |
| CMT4 (اتوزومی مغلوب) | معمولاً شروع زودتر و شدت بیشتر | معمولاً کاهشیافته |
بیماری شارکو–ماری–توث چگونه به ارث میرسد؟
الگوی وراثت CMT به ژن و زیرگروه بیماری بستگی دارد. سه الگوی مهم عبارتاند از:
وراثت اتوزومال غالب
در این حالت، یک نسخه بیماریزای ژن برای ایجاد بیماری کافی است. اگر یکی از والدین دارای واریانت بیماریزای اتوزومال غالب باشد، احتمال انتقال آن به هر فرزند معمولاً ۵۰ درصد است. شدت علائم در اعضای یک خانواده ممکن است متفاوت باشد؛ بنابراین، فردی با علائم خفیف نیز ممکن است واریانت را به فرزند خود منتقل کند.
وراثت اتوزومال مغلوب
در این الگو، وجود دو واریانت بیماریزا در دو نسخه ژن لازم است. اگر هر دو والد ناقل یک بیماری اتوزومال مغلوب مرتبط با CMT باشند، در هر بارداری احتمال ابتلا ۲۵ درصد، ناقل بودن ۵۰ درصد و غیرناقل بودن ۲۵ درصد است.
وراثت وابسته به کروموزوم X
در CMTX1، واریانت بیماریزا در ژن GJB1 روی کروموزوم X قرار دارد. پدر دارای واریانت وابسته به X آن را به پسران منتقل نمیکند، اما همه دختران او کروموزوم X پدری را دریافت میکنند. در مادر دارای واریانت، احتمال انتقال آن به هر فرزند ۵۰ درصد است. شدت علائم در زنان و مردان میتواند متفاوت باشد و به عوامل ژنتیکی و زیستی متعددی بستگی دارد.
نکته: نبود سابقه خانوادگی CMT، احتمال ژنتیکی بودن بیماری را رد نمیکند. واریانت جدید، علائم خفیف در والدین یا وراثت اتوزومال مغلوب میتواند توضیحدهنده چنین وضعیتی باشد.
بهترین آزمایش ژنتیک برای بیماری شارکو–ماری–توث چیست؟
از آنجا که دهها ژن میتوانند باعث فنوتیپ CMT شوند، انتخاب روش آزمایش باید بر اساس یافتههای بالینی، نتیجه نوار عصب و عضله، سابقه خانوادگی و محدودیتهای روش آزمایش انجام شود.
در بسیاری از بیماران، مسیر بررسی ژنتیکی به شکل زیر است:
۱. بررسی دوپلیکاسیون و حذف ژن PMP22
در فردی با تابلوی بالینی سازگار با CMT، بررسی حذف و دوپلیکاسیون PMP22 اهمیت ویژهای دارد؛ زیرا دوپلیکاسیون این ژن یکی از شایعترین علل بیماری، بهویژه نوع CMT1A، است.
این تغییر تعداد نسخه ژن ممکن است با برخی روشهای معمول توالییابی یا پنلهای ژنتیکی شناسایی نشود. بنابراین، باید مشخص شود که آزمایش انتخابی، تحلیل حذف و دوپلیکاسیون PMP22 را پوشش میدهد یا خیر.
۲. پنل چندژنی CMT
اگر بررسی PMP22 علت بیماری را مشخص نکند، پنل چندژنی مرتبط با نوروپاتیهای ارثی میتواند گزینه مناسبی باشد. پنل ممکن است ژنهایی مانند MPZ، MFN2، GJB1، GDAP1، SH3TC2، HINT1 و SORD را دربر بگیرد؛ البته ترکیب ژنها و روشهای مورد استفاده در آزمایشگاهها متفاوت است.
۳. توالییابی اگزوم یا ژنوم
اگر بررسیهای هدفمند و پنل چندژنی نتیجه تشخیصی نداشته باشند، در موارد منتخب میتوان از توالییابی اگزوم یا ژنوم استفاده کرد. این روشها بهویژه در فنوتیپهای پیچیده، شروع زودرس یا مواردی که چند تشخیص افتراقی مطرح است، میتوانند مفید باشند.
بااینحال، منفی بودن اگزوم بیماری را بهطور قطعی رد نمیکند؛ زیرا برخی تغییرات تعداد نسخه، تغییرات ساختاری، نواحی خاص ژنومی یا واریانتهای خارج از محدوده قابل بررسی ممکن است شناسایی نشوند.
آیا آزمایش WES برای تشخیص CMT کافی است؟
خیر؛ اگزوم بهتنهایی در همه موارد کافی نیست.
توالییابی اگزوم عمدتاً برای شناسایی واریانتهای توالی در نواحی کدکننده ژنها طراحی شده است. درحالیکه یکی از شایعترین علل CMT، یعنی دوپلیکاسیون PMP22، یک تغییر تعداد نسخه است و شناسایی آن به روش مناسب تحلیل CNV یا آزمون اختصاصی نیاز دارد.
علاوه بر این، حساسیت اگزوم برای شناسایی تغییرات ساختاری، برخی واریانتهای عمقی اینترونی و بعضی انواع تغییرات ژنتیکی یکسان نیست.
بنابراین، اگر بیمار تابلوی بالینی مشخصی از CMT داشته باشد و نتیجه WES منفی باشد، باید بررسی شود که آیا تحلیل حذف و دوپلیکاسیون PMP22 انجام شده است یا خیر و آیا پنل ژنتیکی اختصاصی نوروپاتیهای ارثی یا بررسیهای تکمیلی ضرورت دارد.
اهمیت مشاوره ژنتیک در بیماری شارکو–ماری–توث
از آنجا که CMT میتواند با الگوهای وراثتی متفاوت ایجاد شود، مشاوره ژنتیک باید بر اساس تشخیص مولکولی و سابقه خانوادگی انجام شود. شناسایی واریانت بیماریزا میتواند به موارد زیر کمک کند:
- تعیین دقیق زیرگروه ژنتیکی بیماری
- بررسی والدین و سایر بستگان در معرض خطر
- برآورد احتمال انتقال بیماری به فرزندان
- بررسی ناقلی در انواع اتوزومال مغلوب
- ارائه اطلاعات درباره PND و PGT-M در صورت تمایل خانواده. در خانوادههایی که علت ژنتیکی بیماری مشخص شده است، میتوان درباره روشهای تشخیص ژنتیکی بارداریهای آینده مشاوره ارائه کرد.
در صورت تمایل به دریافت مشاوره ژنتیک یا نیاز به انجام تست ژنتیک، جهت هماهنگی و تعیین نوبت مراجعه اینجا را کلیک کنید. یا لینک پایین این صفحه را دنبال کنید.
آیا درباره «بیماری شارکو–ماری–توث (Charcot–Marie–Tooth disease)» راهنمایی بیشتری میخواهید؟
اگر این مطلب درباره وضعیت شما یا خانوادهتان پرسشی ایجاد کرده است، میتوانید اطلاعات بیشتری بخوانید، نیاز به مشاوره را ارزیابی کنید یا پیام خود را با تأیید شماره همراه ارسال نمایید.