فهرست:
سندرم اسمیت–لملی–اوپیتز (Smith-Lemli-Opitz syndrome) چیست؟
سندرم اسمیت–لملی–اوپیتز (Smith-Lemli-Opitz syndrome؛ SLOS) یک بیماری ژنتیکی نادر است که در اثر اختلال در ساخت کلسترول در بدن ایجاد میشود. این بیماری میتواند طیف گستردهای از مشکلات رشدی و ناهنجاریهای مادرزادی را ایجاد کند و شدت علائم آن از موارد خفیف با مشکلات یادگیری و رفتاری تا موارد شدید همراه با ناهنجاریهای متعدد و اختلالات جدی رشد متغیر است.
یکی از یافتههای نسبتاً شاخص این بیماری، سینداکتیلی انگشتان دوم و سوم پاها است. همچنین ممکن است محدودیت رشد داخل رحمی، میکروسفالی، ویژگیهای خاص چهره، ناهنجاریهای قلبی، شکاف کام، اختلالات دستگاه تناسلی، ناهنجاریهای کلیوی و گوارشی و مشکلات عصبیرشدی مشاهده شود.
علت ایجاد سندرم اسمیت–لملی–اوپیتز چیست؟
علت این سندرم، جهش ها یا واریانتهای بیماریزا در ژن DHCR7 است. این ژن دستور ساخت آنزیمی به نام 7-dehydrocholesterol reductase را فراهم میکند. این آنزیم در آخرین مرحله ساخت کلسترول نقش دارد و به تبدیل مادهای به نام 7-dehydrocholesterol (7-DHC) به کلسترول کمک میکند. در افراد مبتلا به سندرم اسمیت–لملی–اوپیتز، کاهش فعالیت آنزیم DHCR7 باعث میشود:
- میزان تولید کلسترول کاهش پیدا کند.
- 7-DHC و سایر پیشسازهای کلسترول در بدن تجمع پیدا کنند.
- روند طبیعی رشد و تکامل جنین تحت تأثیر قرار گیرد.
- اندامها و سیستمهای مختلف بدن دچار ناهنجاری شوند.
کلسترول فقط یک ماده موجود در خون نیست و نقش مهمی در ساخت غشای سلولها، تکامل مغز و سیستم عصبی، تولید برخی هورمونها و شکلگیری طبیعی بسیاری از اندامها در دوران جنینی دارد. بنابراین اختلال در مسیر ساخت آن میتواند پیامدهای گستردهای داشته باشد.
سندرم اسمیت–لملی–اوپیتز چه علائمی دارد؟
تظاهرات بالینی این بیماری بسیار متغیر است و شدت آن در افراد مختلف میتواند تفاوت زیادی داشته باشد. مهمترین علائم و یافتههای احتمالی عبارتاند از:
- اختلال رشد: محدودیت رشد داخل رحمی و کاهش سرعت رشد پس از تولد از یافتههای شایع هستند. برخی کودکان مبتلا ممکن است وزن و قد کمتری نسبت به همسالان خود داشته باشند.
- میکروسفالی: میکروسفالی یا کوچک بودن دور سر یکی از یافتههای مهم بیماری است و ممکن است از دوران جنینی یا پس از تولد مشخص شود.
- ویژگیهای خاص چهره: برخی افراد مبتلا دارای مجموعهای از ویژگیهای ظاهری خاص هستند که میتواند شامل موارد زیر باشد:
- پیشانی باریک
- چین اپیکانتال
- افتادگی پلک
- بینی کوتاه
- سوراخهای بینی رو به جلو
- فک پایین کوچک
- گوشهای پایینتر از حد معمول
- سینداکتیلی انگشتان پا: یکی از ویژگیهای نسبتاً شاخص بیماری، چسبندگی انگشتان دوم و سوم پاها است. این چسبندگی ممکن است به شکل ساده یا به صورت اتصال Y شکل بین انگشتان دیده شود.
- پلیداکتیلی: در برخی بیماران، انگشت اضافه دست یا پا (پلیداکتیلی) نیز مشاهده میشود.
- اختلالات عصبی و تکاملی: افراد مبتلا ممکن است دچار موارد زیر باشند:
- تأخیر تکاملی
- ناتوانی ذهنی با شدتهای مختلف
- اختلالات یادگیری
- کاهش تون عضلانی
- اختلالات گفتاری
- مشکلات حرکتی
- تشنج
- اختلالات رفتاری
- برخی افراد مبتلا، ویژگیهایی از اختلالات طیف اوتیسم نیز نشان میدهند.
- ناهنجاریهای قلبی: نقصهای مادرزادی قلب ممکن است در افراد مبتلا وجود داشته باشد و شدت آنها متفاوت است.
- ناهنجاریهای دستگاه تناسلی: در پسران، ناهنجاریهای دستگاه تناسلی خارجی از جمله هیپوسپادیاس و درجات مختلفی از تکامل ناکافی دستگاه تناسلی ممکن است دیده شود.
- ناهنجاریهای گوارشی: برخی بیماران ممکن است دچار مشکلاتی باشند. مانند:
- اشکال در تغذیه
- رفلاکس معده–مری
- یبوست
- تنگی پیلور
- بیماری هیرشپرونگ
- سایر ناهنجاریهای مادرزادی دستگاه گوارش
- ناهنجاریهای کلیه و سایر اندامها: اختلالات کلیوی، ریوی و سایر ناهنجاریهای مادرزادی نیز ممکن است در برخی بیماران مشاهده شود.
طیف شدت بیماری
سندرم اسمیت-لملی-اوپیتز طیف بسیار گستردهای از شدت بالینی دارد:
- فرم خفیف: برخی افراد ممکن است تنها با ویژگیهای ظریفی مانند بههمچسبیدن خفیف انگشت دوم و سوم پا (سینداکتیلی ۲-۳ پا) و اختلال شناختی خفیف شناسایی شوند و در دوران کودکی یا حتی بزرگسالی تشخیص داده شوند.
- فرم متوسط تا شدید: با ناتوانی ذهنی قابلتوجه، ناهنجاریهای ساختاری متعدد، و مشکلات رفتاری همراه است.
- فرم بسیار شدید: با محدودیت شدید رشد پیش و پس از تولد، ناهنجاریهای مادرزادی متعدد اندامهای حیاتی، و در برخی موارد، مرگ در دوران جنینی یا اوایل نوزادی همراه است.
نکته جالب توجه این است که سطح ۷-دیهیدروکلسترول در خون همیشه با شدت بالینی بیماری همبستگی کامل ندارد؛ یعنی دو بیمار با سطوح بیوشیمیایی مشابه میتوانند تصویر بالینی کاملاً متفاوتی داشته باشند.
الگوی وراثت سندرم اسمیت–لملی–اوپیتز
سندرم اسمیت–لملی–اوپیتز به صورت اتوزومال مغلوب (Autosomal Recessive) به ارث میرسد. به این معنی که فرد مبتلا معمولاً دارای یک واریانت بیماریزا در هر دو نسخه ژن DHCR7 است.در بسیاری از موارد، والدین فرد مبتلا ناقل سالم هستند؛ یعنی یک نسخه تغییریافته از ژن را دارند اما خودشان علائم بیماری را نشان نمیدهند.
آیا سندرم اسمیت–لملی–اوپیتز در دوران بارداری قابل تشخیص است؟
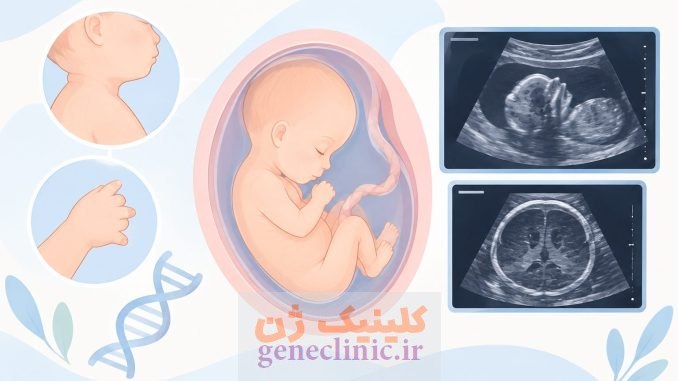
در برخی موارد، یافتههای بیماری ممکن است در سونوگرافی دوران بارداری مطرح شوند، اگرچه ظاهر سونوگرافیک بیماری اختصاصی نیست.
یافتههایی که ممکن است احتمال SLOS را مطرح کنند عبارتاند از:
- محدودیت رشد جنین
- میکروسفالی
- برخی ناهنجاریهای اندامها
- پلیداکتیلی
- برخی ناهنجاریهای قلبی
- ناهنجاریهای دستگاه تناسلی
- شکاف کام
- برخی ناهنجاریهای کلیوی یا گوارشی
- افزایش مایع آمنیوتیک در برخی موارد
بنابراین تشخیص بیماری معمولاً بر اساس مجموعهای از یافتههای سونوگرافی، علائم بالینی، بررسیهای بیوشیمیایی و آزمایش ژنتیک انجام میشود.تشخیص سندرم اسمیت–لملی–اوپیتز چگونه انجام میشود؟
تشخیص بیماری میتواند با ترکیبی از بررسیهای بالینی، آزمایشهای بیوشیمیایی و آزمایش ژنتیک انجام شود.
بررسی ژنتیک سندرم اسمیت–لملی–اوپیتز
در فرد مبتلا انتظار میرود دو واریانت بیماریزا یا احتمالاً بیماریزا در دو نسخه ژن DHCR7 شناسایی شود. بسته به شرایط بالینی، میتوان از روشهای مختلفی استفاده کرد، از جمله:
- بررسی اختصاصی ژن DHCR7
- پنل ژنهای مرتبط با بیماریهای متابولیک یا ناهنجاریهای مادرزادی
- توالییابی اگزوم (WES)
- در صورتی که با بررسی توالی ژن تنها یک واریانت یا هیچ واریانت بیماریزایی شناسایی نشود، بررسی حذفها و دوپلیکیشنهای ژن نیز ممکن است مورد نیاز باشد.
مشاوره ژنتیک در سندرم اسمیت–لملی–اوپیتز
مشاوره ژنتیک بخش مهمی از مدیریت خانوادههایی است که یک فرد مبتلا به SLOS دارند. پس از شناسایی واریانتهای بیماریزا در فرد مبتلا، توصیه میشود وضعیت ژنتیکی والدین و در صورت لزوم سایر اعضای خانواده بررسی شود. اگر واریانتهای بیماریزای خانوادگی مشخص باشند، میتوان برای افراد در معرض خطر، آزمایش ژنتیک هدفمند انجام داد.
آیا میتوان از تولد فرزند مبتلا پیشگیری کرد؟
در خانوادههایی که هر دو والد ناقل واریانتهای بیماریزای DHCR7 هستند، علاوه بر تشخیص پیش از تولد، امکان بررسی گزینههای تشخیص ژنتیکی پیش از لانهگزینی (PGT-M) نیز میتواند مطرح باشد. در این روش، پس از انجام IVF، جنینها از نظر واریانتهای شناختهشده خانوادگی بررسی میشوند و در صورت مناسب بودن شرایط، جنینی که فاقد وضعیت بیماریزا است برای انتقال انتخاب میشود.
انتخاب روش مناسب به شرایط زوجین، واریانتهای خانوادگی، وضعیت باروری و نظر تیم تخصصی بستگی دارد.
در صورت تمایل به دریافت مشاوره ژنتیک یا نیاز به انجام تست ژنتیک، جهت هماهنگی و تعیین نوبت مراجعه اینجا را کلیک کنید. یا لینک پایین این صفحه را دنبال کنید.
آیا درباره «سندرم اسمیت–لملی–اوپیتز (Smith-Lemli-Opitz syndrome)» راهنمایی بیشتری میخواهید؟
اگر این مطلب درباره وضعیت شما یا خانوادهتان پرسشی ایجاد کرده است، میتوانید اطلاعات بیشتری بخوانید، نیاز به مشاوره را ارزیابی کنید یا پیام خود را با تأیید شماره همراه ارسال نمایید.